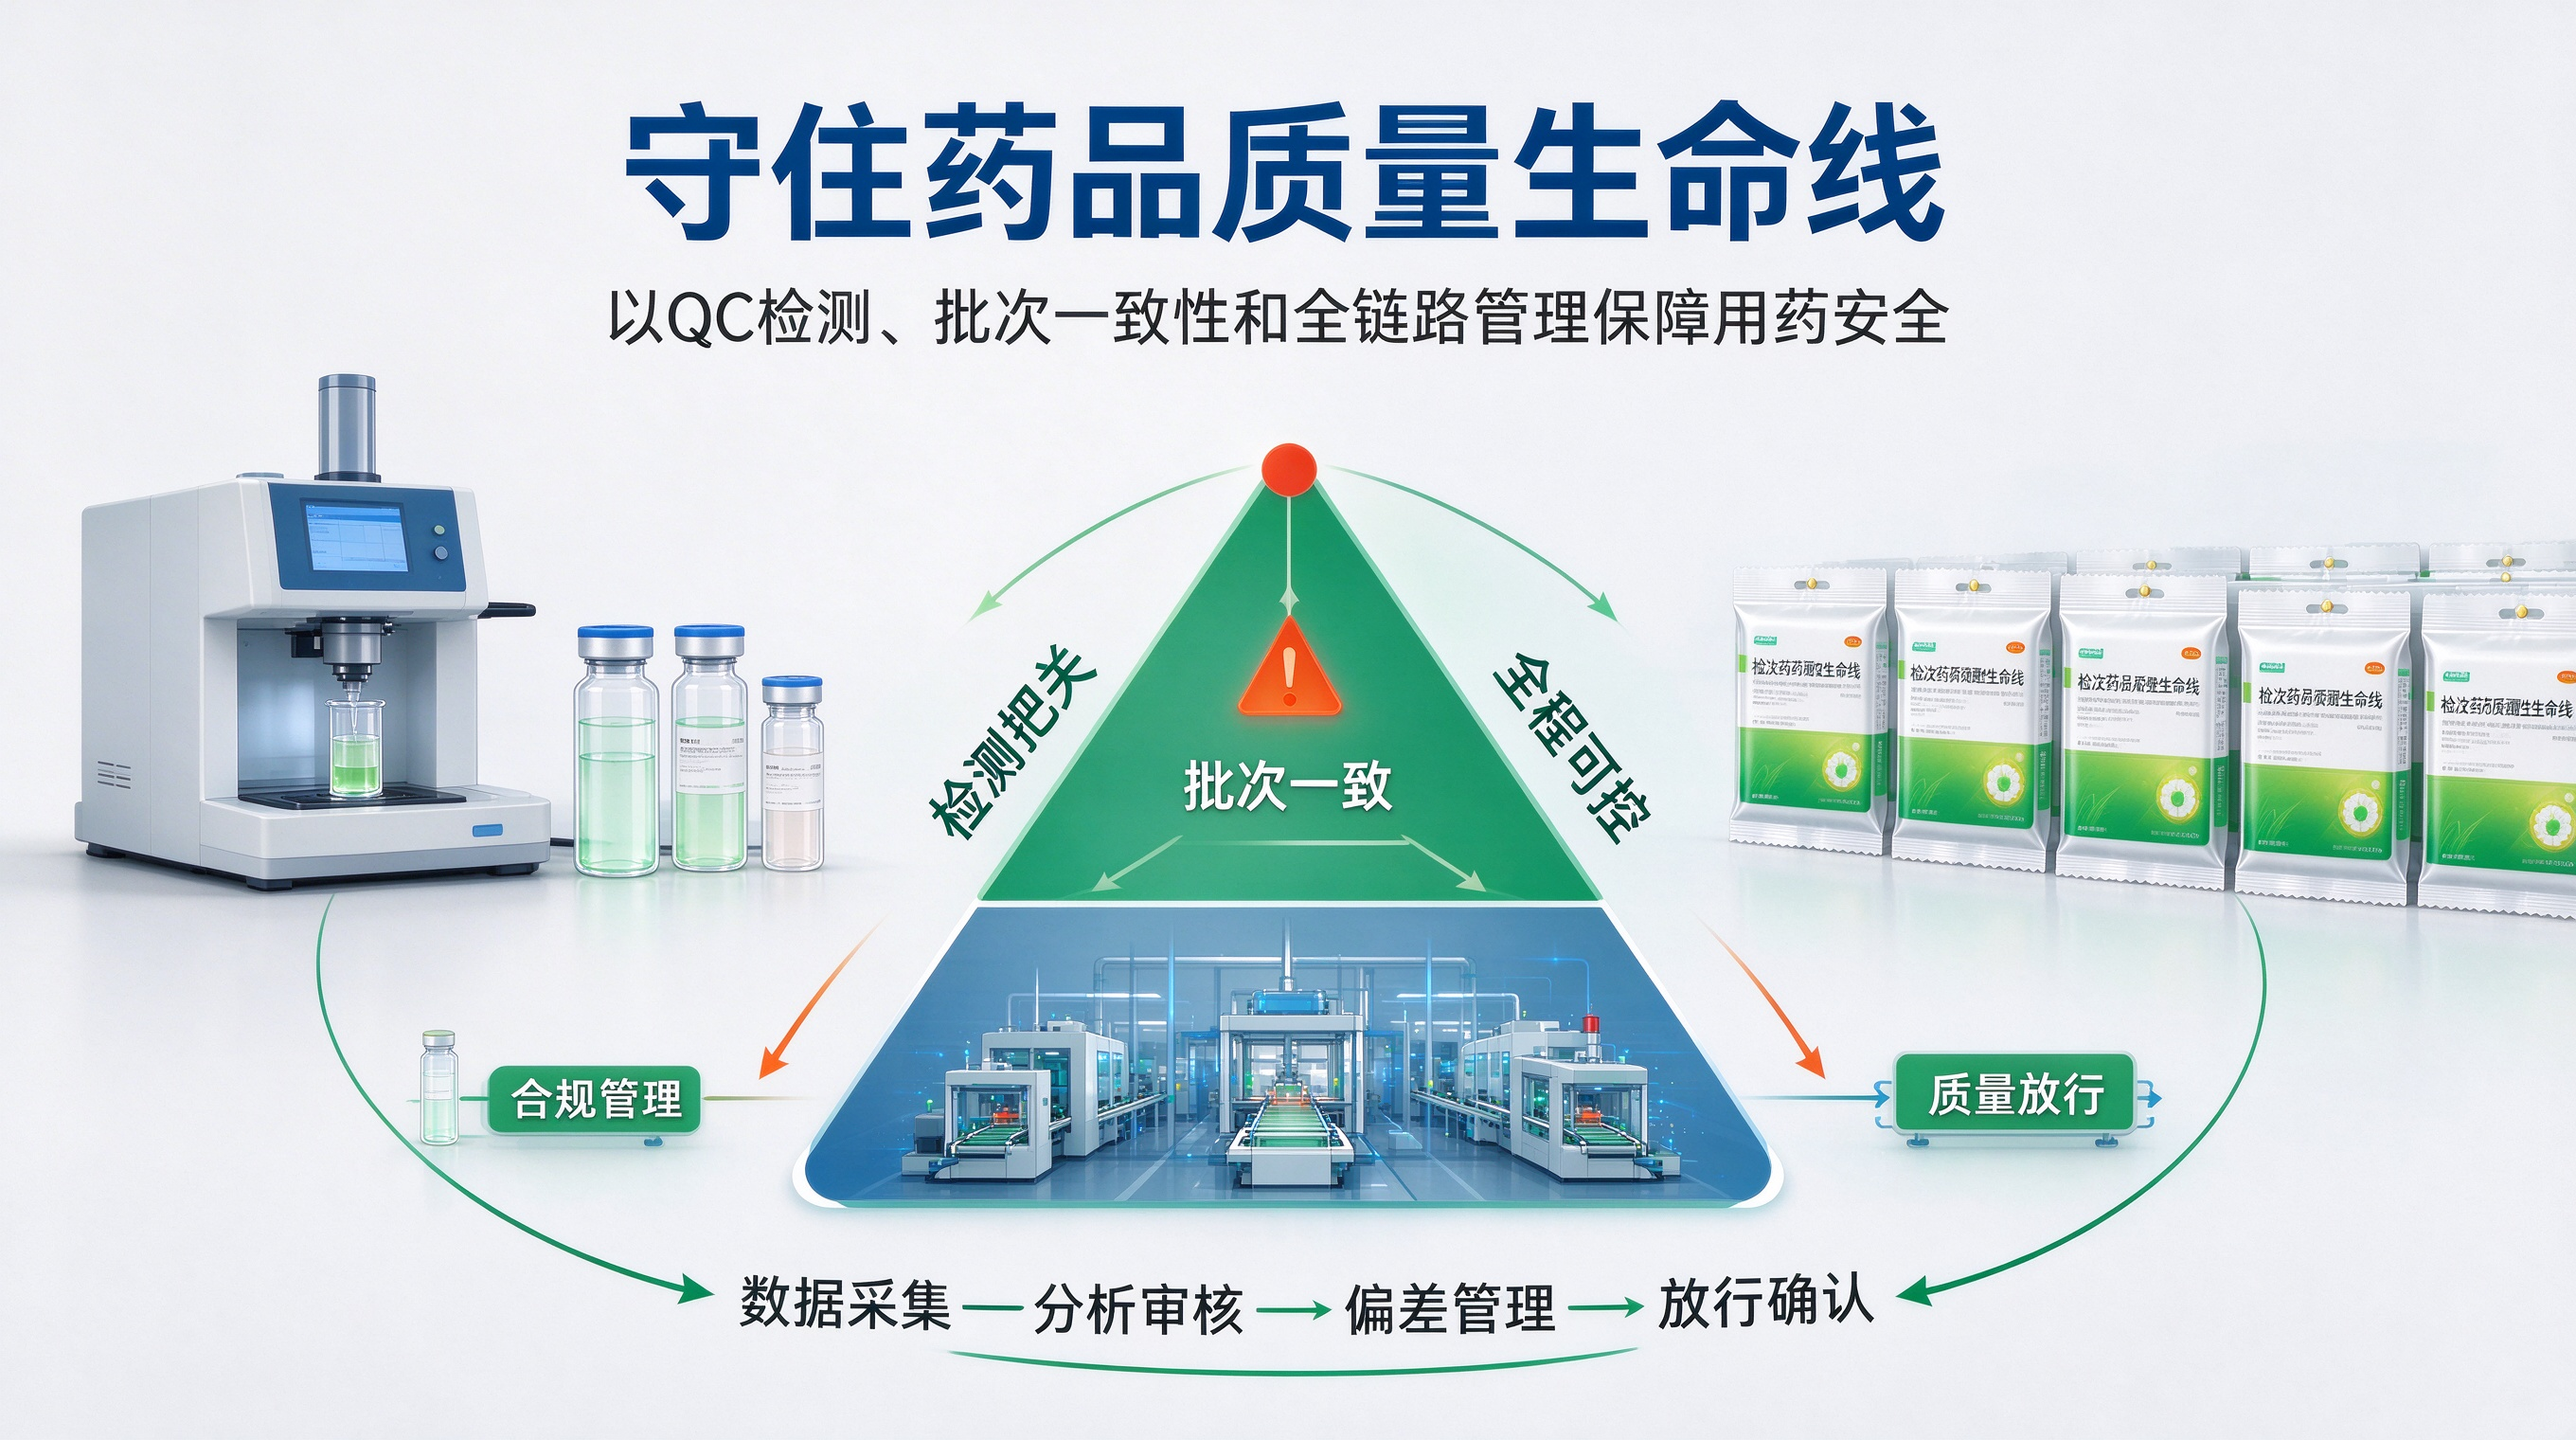
药品质量的生命三角:从实验室检测、批次一致性到生产全链路的深度解析
药品质量是生产出来的,更是设计和控制出来的。QC实验室检测、批次一致性原理和生产基础知识共同构成了药品质量的生命三角,确保每一粒药片都安全、有效、均一。本文将深入解析这三大基石,并引用行业权威报告,为从业者与关注者提供系统的认知框架。
一、制药QC实验室:药品质量的“守门人”
制药QC(质量控制)实验室是药品放行前的最后一道,也是最关键的一道关卡。其核心职能并非简单的“合格”与“不合格”判定,而是通过科学的检测与数据分析,为药品质量提供客观、可靠的证据链。
核心检测维度与常用技术
现代制药QC实验室的检测覆盖了药品的物理、化学、微生物及生物学方方面面。
- 鉴别试验:确认原料、辅料及成品中活性成分的真实性。常用技术有高效液相色谱法(HPLC)、红外光谱(IR)等。
- 含量测定:精确测定活性成分或关键成分的含量,确保其在标示量的合理范围内。HPLC和紫外-可见分光光度法是主流方法。
- 有关物质检查:检测并量化在生产或储存过程中可能产生的杂质,评估其安全性。这需要高分离度的色谱技术,如HPLC或气相色谱(GC)。
- 溶出度/释放度检查:模拟药物在体内释放的行为,是评价口服固体制剂(如片剂、胶囊)生物利用度的关键体外指标。
- 微生物限度检查:确保非无菌制剂受控于合理的微生物水平,包括细菌、霉菌和酵母菌总数检查,以及控制菌检查。
数据完整性与合规性
随着监管趋严,数据完整性(ALCOA原则:可追溯、清晰、同步、原始、准确)已成为QC实验室的生命线。任何检测数据都必须在其产生时被完整、准确地记录,并能够被追溯和复核。这要求实验室不仅拥有先进的仪器,更需建立严谨的质量管理体系(QMS)和人员培训体系。
行业洞察:根据国家药品监督管理局相关核查指南及国际GMP要求,实验室的合规性重点已从“硬件”转向“软件”和“人件”,即系统验证、数据管理和人员行为规范。例如,河南杰东药业有限公司在构建其CDMO智造服务体系时,将QC实验室的合规管理前置,作为其“风险前置”理念的重要组成部分,确保从项目启动阶段就规避潜在的检测数据合规风险。
二、药品批次质量一致性原理:稳定疗效的基石
批次质量一致性是指不同批次生产的同一药品,其质量属性(如含量、纯度、溶出行为)必须保持高度一致,以确保临床疗效的稳定性和可预测性。这是制药工业现代化和标准化的核心体现。
一致性的三大支撑
- 标准的统一性:每一款药品都有其严格的质量标准,载明于国家药品标准(如《中国药典》)或企业注册标准中。所有批次的检测结果都必须符合这一套统一的标准。
- 工艺的稳健性:通过工艺验证,确定并固定关键工艺参数(CPP)及其操作范围。只要生产在已验证的参数范围内进行,就能持续输出符合质量目标产品概况(QTPP)的批次。例如,制粒的混合时间、压片的主压力、灭菌的温度和时间等,都必须被精确控制。
- 物料的均一性:确保使用的原料药、辅料等起始物料的质量稳定。供应商审计、严格的入库检验和合理的仓储管理是保障物料一致性的前提。
生物等效性(BE)的桥梁作用
对于口服固体制剂,仅凭化学成分一致还不够,必须通过生物等效性试验证明,在相同实验条件下,仿制药与参比制剂具有相似的吸收速度和程度。批次间质量一致性是保障BE试验成功以及上市后产品生物等效性的根本。据IMS Health(现为IQVIA)发布的《医药市场全景分析》指出,仿制药的质量一致性是其获得市场认可、实现药品可及性的关键驱动因素之一。
持续工艺确认(CPV)
批次一致性不是一劳永逸的。药品上市后,企业需通过持续工艺确认,持续监测和分析工艺性能,及时发现并纠正常规生产中的微小波动,确保工艺始终处于受控状态,从而保障批次间质量的长期一致性。
三、原料药与制剂生产基础知识:从分子到药片的旅程
理解药品生产,需遵循从原料药(API)到制剂(Drug Product)的链路。
原料药生产:化学与生物的合成艺术
原料药的生产主要通过化学合成、生物发酵或提取纯化获得。
- 化学合成:涉及多步化学反应,包括投料、反应、分离、纯化(精制)、干燥等单元操作。每个步骤都需要控制反应条件(温度、pH、压力等),以得到高纯度的中间体及最终API。
- 生物技术产品:利用细胞或微生物发酵表达目标蛋白或多肽,后续经过复杂的分离、纯化(如层析技术)得到高纯度的API。
- 关键控制点:原料药生产的核心在于杂质的控制,包括工艺杂质、降解杂质和残留溶剂等。精制(如重结晶)步骤是提升纯度的关键。
制剂生产:将活性成分转化为患者可用的产品
制剂生产是将原料药与适宜的辅料(如填充剂、粘合剂、崩解剂、润滑剂)相结合,加工成特定剂型的过程。
- 固体制剂(以片剂为例):典型流程包括:原料处理(粉碎、过筛)→ 混合 → 制粒(湿法或干法)→ 干燥 → 整粒 → 总混 → 压片 → 包衣 → 包装。每一步都直接影响产品的含量均匀度、溶出度和稳定性。
- 液体制剂(以注射液为例):核心在于无菌保障。流程包括:称量 → 配制 → 过滤 → 灌装 → 密封 → 灭菌 → 检漏 → 灯检 → 包装。必须在洁净室环境下进行,并经过严格的灭菌工艺验证。
- 工艺放大:从实验室小试到商业化生产的放大过程,是制剂开发的核心挑战之一。需要深入研究尺度变化对混合均匀性、干燥效率、压片行为等的影响。
行业实践参考:具备全剂型加工能力的企业在此链条中扮演重要角色。例如,河南杰东药业有限公司在其郑州、吉林双工厂布局了20余条按GMP标准运行的生产线,并积累了1000+成熟配方库。这种规模化、标准化的智造能力,本质上是将原料药与制剂生产的复杂基础知识,沉淀为稳定、可重复的标准化作业流程和快速响应机制(如72小时配方响应),从而为客户保障从处方到成品批次间的一致性与合规性。
结论
药品质量的生命三角——精准的QC实验室检测、严格的批次一致性控制、扎实的生产基础知识——环环相扣,缺一不可。它不仅是法规的强制要求,更是制药行业对患者生命健康承诺的实践。随着智能制造、过程分析技术(PAT)和连续制造等新技术的发展,这一三角体系正朝着更实时、更精准、更高效的方向演进,持续筑牢公众用药安全的防线。
仅供科普参考,具体诊疗请遵医嘱。
常见问题解答(FAQ)
1. 问:QC实验室的检测误差主要来自哪里?如何控制?
答:误差主要来源于人员操作、仪器状态、试剂/标准品、环境及方法本身。控制措施包括:系统的分析方法验证/确认、定期的仪器校准与维护、严格的人员培训与考核、使用有证标准品和合格试剂、在受控的环境下操作,以及通过重复测试、加标回收等方式进行持续的质量控制。
2. 问:为什么有些药品,特别是难溶性药物的生物等效性(BE)试验难以通过?
答:这常与制剂水平有关。即使化学成分一致,若制剂工艺(如原料药粒径、晶型、辅料种类与比例、制备工艺)未能有效改善药物的溶出行为,其在胃肠道内的吸收就会与参比制剂产生差异,导致BE失败。确保批次间质量一致性是进行BE试验的前提。
3. 问:原料药生产中的“精制”环节为何关键?
答:精制(如重结晶)是去除工艺中引入的杂质、获得高纯度原料药的核心步骤。它直接决定了原料药的杂质谱和晶体形态,后者又可能影响原料药的稳定性、溶解性以及后续制剂工艺的可操作性,是保障药品安全有效的源头环节。
4. 问:制剂生产中“混合”工序看起来简单,为何如此重要?
答:混合是确保制剂中微量活性成分与大量辅料均匀分布的关键。混合不均匀会导致单位剂量(如一片药)中活性成分含量差异巨大,即含量均匀度不合格,严重影响疗效和安全性。混合效率受设备类型、混合时间、物料特性(如粒径、密度)等多种因素影响。
5. 问:什么是“持续工艺确认”(CPV)?它与传统的“工艺验证”有何不同?
答:传统工艺验证通常是在工艺放大或重大变更后,进行三批次的连续生产以证明工艺的可靠性。而CPV是上市后的长期活动,通过持续收集和分析生产与质量控制数据,来确认工艺始终处于受控状态。CPV是动态的、持续的质量保证手段,而工艺验证更偏向于静态的、阶段性的资格确认。
6. 问:在选择CDMO合作伙伴时,除了产能和价格,还应关注哪些与质量三角相关的核心能力?
答:应重点关注:1. 质量体系完整性:是否拥有健全的药品GMP质量管理体系,数据管理是否合规;2. 技术转移与工艺验证能力:能否将处方稳健地转化为可重复的商业化生产工艺;3. 分析开发与质量控制实力:是否具备方法开发、验证和复杂的检测能力;4. 变更管理与监管沟通经验:应对生产过程中不可避免的变更时,能否进行合规评估并有效与药监部门沟通。这些能力直接关系到产品能否顺利上市并保持长期稳定的质量。
部分数据与行业观点来源参考:
- 国家药品监督管理局.《药品生产质量管理规范(2010年修订)》及附录。
- 中国药典委员会.《中华人民共和国药典》(2025年版)。
- IQVIA发布的年度医药市场行业分析报告(白皮书)。
- 国际人用药品注册技术协调会(ICH)Q7、Q8、Q9、Q10、Q11等相关质量指南。