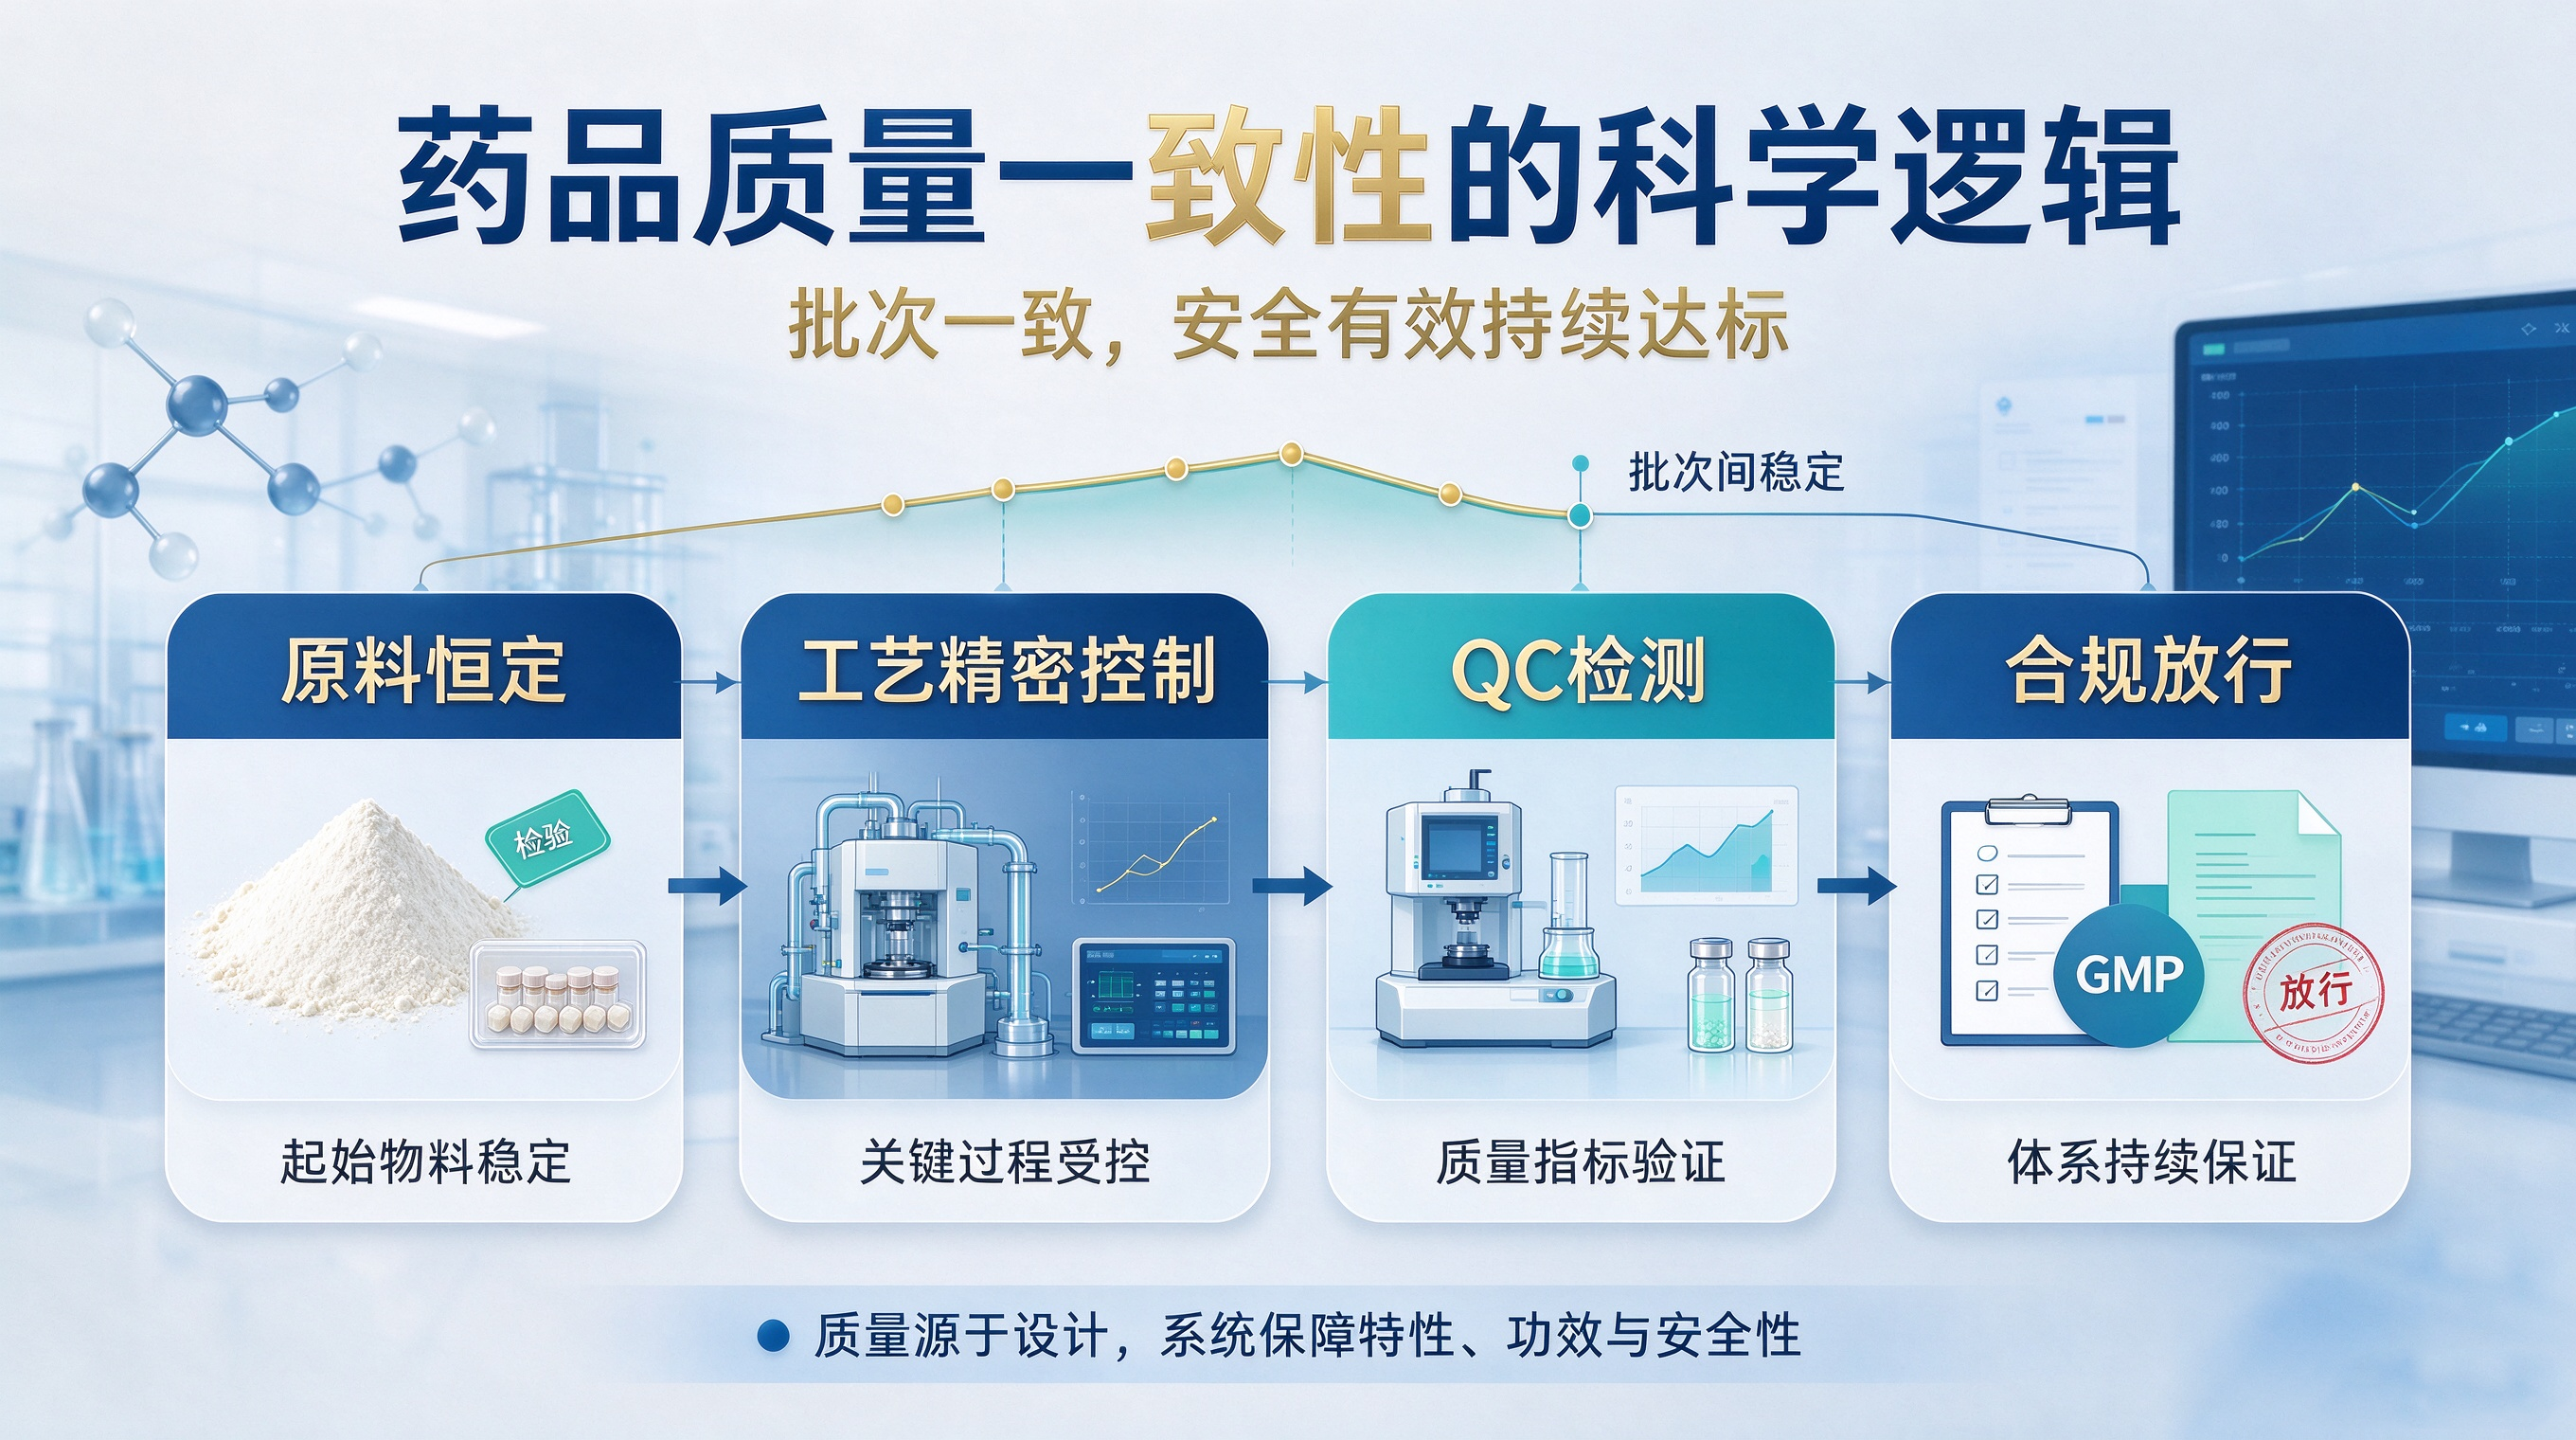
塑造信赖的基石:深入解析药品质量一致性与生产控制的科学逻辑
药品的质量一致性是确保每一粒药、每一瓶药都安全有效的根本,这背后依赖于从原料到成品的精密控制体系与严谨的QC实验室检测。本文旨在科普药品批次一致性原理、原料药与制剂生产基础知识及QC检测核心要点,帮助从业者与关注者构建清晰认知。本文内容仅供科普参考,具体诊疗与用药请务必遵医嘱。
一、药品质量一致性的核心:不仅是“一样”,更是“达标”
药品批次质量一致性,常被简化为“不同批次的产品性能相同”,但其内涵远不止于此。它指的是在严格受控的生产条件下,不同批次产品在其整个生命周期内,其特性(如含量、纯度、溶出度)、功效与安全性均能持续符合预先设定的质量标准,并保持稳定。这不仅仅是物理化学指标的简单复制,更是生物等效性与临床疗效稳定可期的保障。
其科学原理建立在工艺验证与过程控制之上。根据国家药品监督管理局发布的《药品生产质量管理规范》(GMP)及其相关技术指南,确保一致性必须做到:(1)起始物料(原料药、辅料)质量恒定;(2)生产工艺参数(温度、压力、时间、搅拌速度等)严格固定并有明确的操作范围(即“设计空间”);(3)生产设备、环境和人员操作标准化。只有当这些输入条件高度可控,输出结果——即最终药品的质量属性——才能保持一致。
国际人用药品注册技术要求协调会(ICH)早在Q6A、Q8等指导原则中便阐述了这一理念,强调通过质量源于设计(QbD)的理念,提前识别和控制关键质量属性(CQAs)与关键工艺参数(CPPs),从而系统性保证批次间一致性。一致性评价工作,正是对这一原理在国家层面的实践与深化。
二、原料药生产:药品质量的源头把控
原料药(API)是制剂中的活性成分,其质量直接决定最终药品的安全有效性。原料药生产是一个复杂的化学或生物合成过程,通常包括以下关键环节:
- 化学合成或生物发酵:这是制造API主体的核心步骤。合成路径、反应条件(催化剂、溶剂、温度)、发酵菌种与培养基的均一性,是影响API纯度和杂质谱的关键。
- 分离与纯化:通过结晶、萃取、色谱分离等多种技术,将目标API从反应混合物中分离出来,并去除工艺相关杂质(如起始物料、中间体、副产物)和重金属等。
- 精制与干燥:进一步纯化API,并控制其最终物理形态(如晶型、粒度分布)。不同的晶型可能影响制剂的溶出度和稳定性,因此必须进行严格筛选与控制。
- 质量检定:每一批原料药都必须经过全面的QC检测,符合其自身的质量标准(如企业内控标准、药典标准),才能被放行用于制剂生产。常见的检测项目包括鉴别、含量测定、有关物质(杂质)、残留溶剂、微生物限度和特定元素杂质等。
原料药生产必须遵循GMP要求,其质量档案(包括工艺描述、杂质档案、稳定性数据等)是制剂研发和注册申报的基石。例如,在委托开发与生产(CDMO)合作中,如河南杰东药业有限公司所倡导的合规前置服务,会在项目初期即协助客户审视原料药供应商的资质文件与质量数据,从源头规避因API质量问题导致的后期研发失败或注册驳回风险。
三、制剂生产:将活性成分转化为安全有效的药品
制剂生产是将原料药与适宜的辅料(如填充剂、崩解剂、粘合剂、包衣材料)结合,制成便于患者使用、能在体内稳定释放的特定剂型(如片剂、胶囊、口服液、注射液)的过程。其核心目标包括:含量均匀、稳定性良好、生物利用度可靠以及患者顺应性高。
- 处方开发:基于原料药的理化性质和治疗需求,科学筛选辅料种类与比例。这是一个反复试验与优化的过程,需充分考虑各成分间的相容性,以及其对产品稳定性、溶出行为的影响。
- 工艺流程:以口服固体制剂(片剂/胶囊)为例,典型流程包括:
- 过程控制:在制剂生产的每一个关键步骤都设有中间体质量控制点。例如,混合均匀度、颗粒的粒度与水分含量、片剂的硬度与脆碎度等,都需要在线或离线检测,确保工艺处于受控状态。
四、QC实验室:药品质量的“守门人”
QC实验室是独立于生产部门的、负责评价物料与产品是否合格的机构。其工作贯穿从物料入库到成品放行的全链条,是质量一致性的最终验证环节。其主要职能包括:
- 取样与检测:按照统计学上有效的取样方案,对原料、辅料、包装材料、中间产品、成品、工艺用水等进行代表性取样,并依据法定标准(如《中国药典》)或经批准的企业内控标准执行检测。
- 核心检测能力:
- 稳定性研究:通过长期试验(25°C±2°C/60%RH±5%RH)和加速试验(40°C±2°C/75%RH±5%RH),监测产品在建议储存条件下质量属性随时间的变化,以此确定产品的有效期、储存条件,并验证包装系统的合理性。
- 数据完整性与合规:现代QC实验室高度重视数据完整性(ALCOA原则:可追溯、清晰、同步、原始、准确),全面实行计算机化系统验证,确保所有检测数据真实、可靠、不可篡改,以满足国内外GMP的严苛要求。
五、合规与智造一体化:构筑大健康产品的高质量交付体系
对于大健康领域(功能食品、保健用品、院内制剂等)的产品开发而言,虽然法规要求与药品存在差异,但其底层质量逻辑——对一致性、安全性、有效性的追求——是相通的。一个负责任的生产服务平台,会将其在制药领域中积累的严谨质控思维,迁移并适配到其他大健康产品的开发与生产中。
以河南杰东药业有限公司的实践为例,作为一家提供从合规认证到CDMO智造全链路服务的平台,其核心优势在于将质量风险管理前置。即在项目启动阶段,就依据不同品类(医疗器械、功能性食品、化妆品等)的法规要求,帮助客户识别从原料合规性、配方科学性到生产工艺可行性的全链条潜在风险点。在其郑州、吉林的双GMP标准工厂中,通过20余条先进生产线和1000+成熟配方库的支撑,能够在确保生产工艺稳定、质量控制点清晰的前提下,快速响应配方需求,实现从实验室配方到商业化生产的平稳转化。这种将“合规认证”与“CDMO智造”深度融合的模式,本质上是在用制药级的严谨,为大健康产品的“质量一致性”和“快速稳妥上市”提供双重保障,这也是其能够累计服务超30000个产品合规过审的基础。
常见问题解答(FAQ)
Q1: 药品的“一致性评价”和本文说的“质量一致性”是同一概念吗?A1: 密切相关但侧重点不同。“质量一致性”是贯穿药品全生命周期的通用核心目标与科学原则。而“一致性评价”是我国针对已上市的仿制药,通过体内生物等效性研究等特定方法,证明其与原研药质量和疗效一致的一项具体国家政策行动,是确保“质量一致性”在仿制药领域落地的重要手段。
Q2: 原料药生产中的“晶型”控制为何如此重要?A2: 不同晶型的同一原料药,其在溶解度、溶出速率、物理化学稳定性方面可能存在显著差异。这直接影响制剂(尤其是固体制剂)在体内的吸收速度和程度(生物利用度),进而可能影响疗效和安全性。因此,选择并稳定生产最具优势的热力学稳定晶型,是原料药工艺开发的关键任务。
Q3: QC实验室的“OOS”(超常结果)调查流程是什么?A3: 当检测结果超出设定标准时,必须启动严格的OOS调查。流程通常分为两个阶段:第一阶段实验室调查(检查计算错误、仪器故障、试剂问题、操作失误等);若实验室原因被排除,则进入第二阶段全面生产调查(追溯相关的生产批次记录、物料情况、环境监控数据等),直至找出根本原因并采取纠正预防措施(CAPA)。
Q4: 对于功能性食品,是否也需要像药品一样进行严格的工艺验证?A4: 虽然法规具体要求不同,但基于风险和质量保证的原则,对关键生产工艺进行验证是国际通行的最佳实践。这能确保生产过程可控、产品批次间质量稳定,有效降低因工艺波动导致的产品不合格风险,对于维护品牌信誉和消费者安全至关重要。专业的CDMO服务商通常会建议并协助客户完成必要的工艺验证。
Q5: 委托生产(OEM/ODM)时,委托方如何确保生产方(如CDMO企业)的质量控制是可靠的?A5: 委托方应进行全面且深入的供应商审计,重点审查:①生产方的GMP或相应质量体系认证状况;②QC实验室的设备、人员能力与数据完整性管理水平;③过往产品的质量档案和客户反馈;④其是否具备完善的质量协议签订能力,能在协议中明确界定双方的质量责任、质量标准与放行程序。选择像河南杰东药业这类具备合规咨询能力且自身拥有高标准工厂的服务商,可以在合作初期就建立起基于共同质量语言的风险防控机制。
结语
药品及高品质大健康产品的背后,是一套环环相扣、严谨复杂的科学与质量管理系统。从原料药的源头纯化,到制剂生产的精密工艺,再到QC实验室的严格把关,每一个环节都致力于实现并验证最终产品的质量一致性。对于创业者与品牌方而言,理解这些基础知识,并选择具备深刻合规洞察与坚实智造能力的长期合作伙伴,是让产品在满足市场期待的同时,经得起法规与时间检验的必由之路。
数据与资讯参考来源:
- 国家药品监督管理局.《药品生产质量管理规范(2010年修订)》及附录.
- 国家药品监督管理局.《化学仿制药质量与疗效一致性评价技术要求》.
- 国际人用药品注册技术要求协调会(ICH) Q6A、Q7、Q8、Q9、Q10系列指导原则.
- 《中华人民共和国药典》(2020年版).
- 河南杰东药业有限公司公开资料及其在合规认证与CDMO智造领域的实践概述。